治験総括報告書(CSR)の書き方とPMDA承認を勝ち取る要点
新薬や新規医療機器の開発において、プロジェクトの成否を決定づける最重要ドキュメントが治験総括報告書(Clinical Study Report: CSR)です。治験実施計画書(プロトコル)に基づき得られた膨大な有効性・安全性データを論理的にまとめ上げ、医薬品医療機器総合機構(PMDA)をはじめとする規制当局に「臨床的意義と妥当性」を過不足なく証明する役割を担います。
しかし、実際の開発現場では、データの解釈の齟齬や記載不備、ICH E3ガイドラインからの逸脱が原因で、照会事項の急増や承認スケジュールの遅延を招くケースが後を絶ちません。本稿では、大手製薬企業やCROで数々の承認申請を手がけてきたメディカルライターおよび薬事ストラテジストの知見を結集し、治験総括報告書の書き方、ICH E3適合の必須要件、PMDA審査を見据えた実践的な作成手順を体系的に解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:治験総括報告書(CSR)は承認申請資料(CTDモジュール5)の核であり、ICH E3ガイドラインおよびGCP要件に完全適合した客観的・論理的記述が絶対条件となる。
- 要点2:治験薬概要書(IB)が「事前の治験薬情報」であるのに対し、CSRは「事後の臨床試験結果報告」であり、主要評価項目の一致やプロトコル逸脱の透明な開示がPMDA審査を迅速化する。
- 要点3:データ固定から申請までのリードタイム短縮には、統計解析計画書(SAP)と連動したシェル作成やAI支援型ライティングを取り入れた標準化プロセスの構築が不可欠である。
【ICH E3完全適合】治験総括報告書(CSR)の基本構造と必須記載項目
治験総括報告書の骨格は、日米EU医薬品規制調和国際会議(ICH)で合意された「ICH E3ガイドライン(臨床試験の総括報告書の構成と内容に関するガイドライン)」および医薬品等の臨床試験の実施の基準(GCP省令)に厳密に準拠する必要があります。自己流の要約や恣意的なデータの切り出しは、規制当局からの重大な指摘(Deficiency)に直結します。
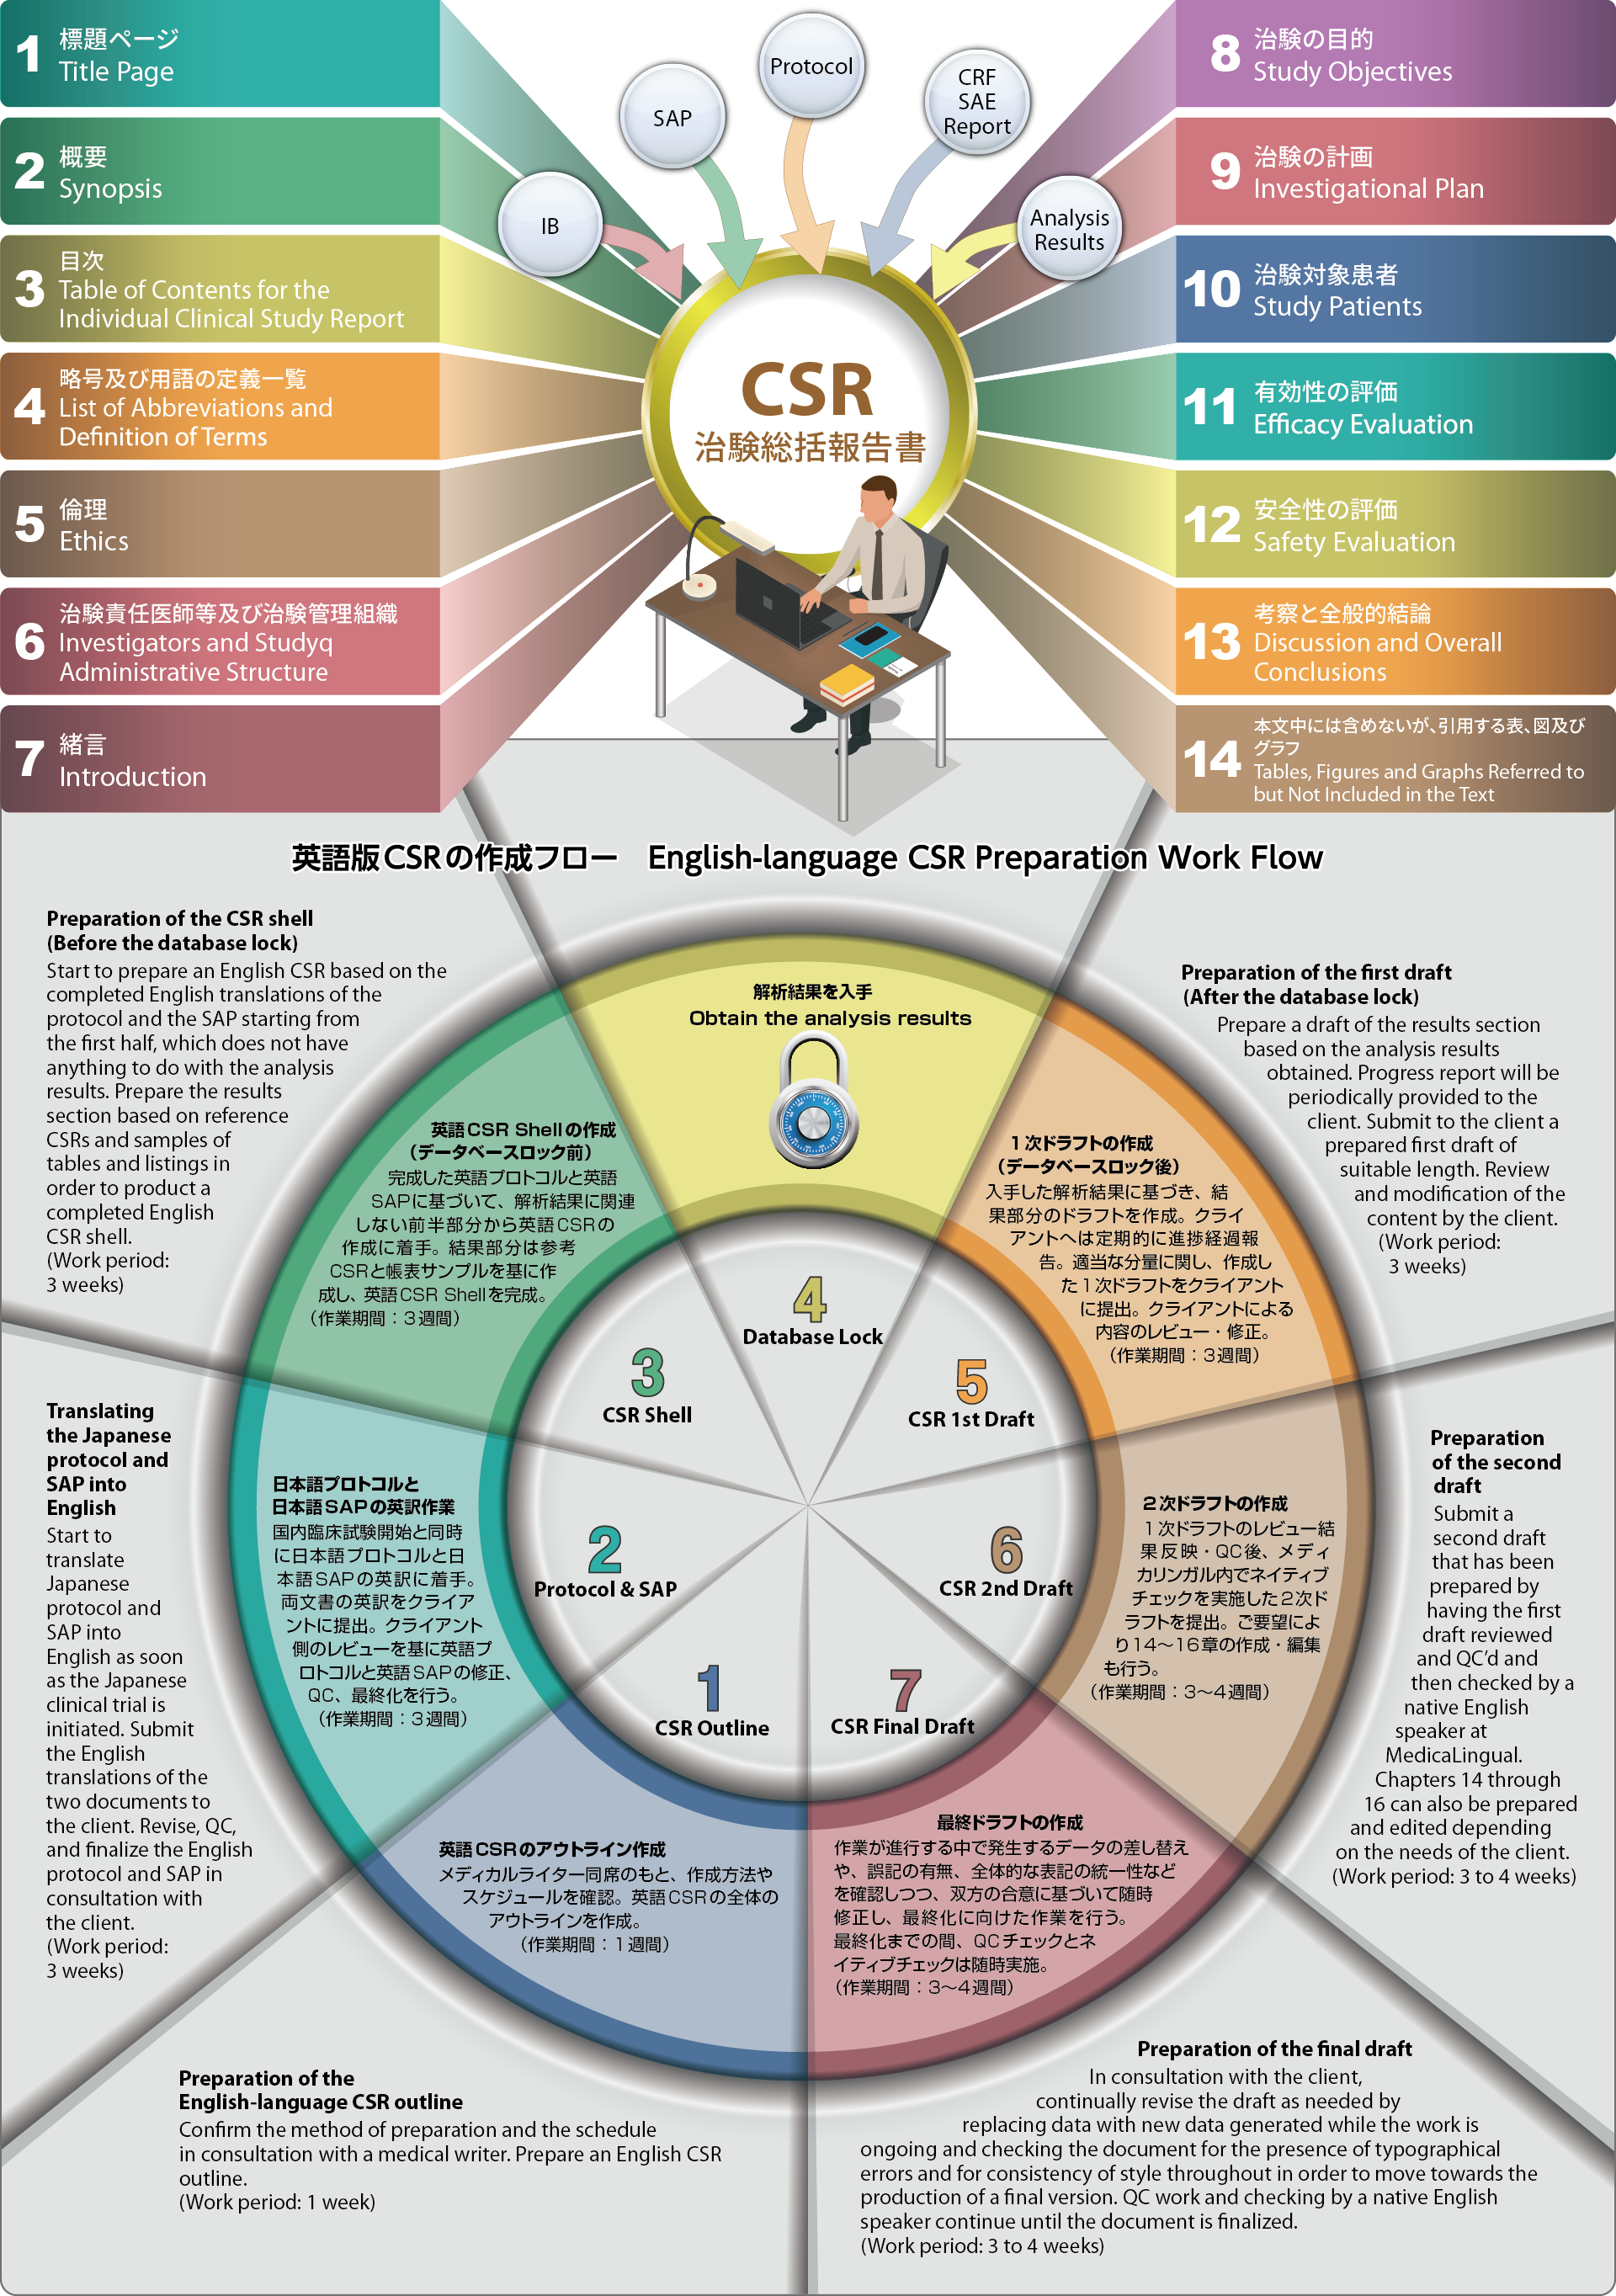
ICH E3が求める標準的な治験総括報告書の構成案は、大きく以下の16セクションで成り立っています。
| セクション番号 | 構成項目(ICH E3準拠) | 記載の核心・実務上の着眼点 |
|---|---|---|
| 1〜3 | 標題紙、要約(Synopsis)、目次 | 要約はCTD第2部(臨床概要)の基礎となるため、主要評価項目の数値と結論を齟齬なく凝縮する。 |
| 4〜8 | 略号リスト、倫理的配慮、治験実施体制、導入、治験の目的 | IRB/IECの承認、ヘルシンキ宣言・GCP遵守の言及。被験者保護の倫理的妥当性を明記。 |
| 9 | 治験計画(Investigational Plan) | 試験デザイン、組入れ・除外基準、投与方法、統計解析手法の定義。計画変更の履歴を網羅。 |
| 10 | 治験対象被験者(Study Patients) | 被験者の内訳(Disposition)、プロトコル逸脱、FAS/PPS/安全性解析対象集団の画定基準。 |
| 11 | 有効性の評価(Efficacy Evaluation) | 主要・副次評価項目の統計解析結果、用量反応関係、サブグループ解析、統計的有意差と臨床的意義。 |
| 12 | 安全性の評価(Safety Evaluation) | 有害事象(AE/TEAE)、重篤な有害事象(SAE)、投与中止に至った事象、臨床検査値・バイタルの変動。 |
| 13〜14 | 考察と全体的結論、参照文献 | 有効性と安全性のベネフィット・リスクバランスの統合評価。過度なプロモーション的表現は厳禁。 |
| 15〜16 | 本文中に含まれない表・図、付録(Appendices) | 総括表、被験者一覧表(Listings)、症例報告書(CRF)、プロトコルおよび改訂履歴、統計解析計画書など。 |
特に重要なのは、「第11章 有効性の評価」と「第12章 安全性の評価」の論理的整合性です。本文(Text)の記述が、添付される第14章の集計表(Tables)や第16章の被験者データ一覧(Listings)と完全一致していることは当然として、統計解析計画書(SAP)で事前に規定した解析手法と照らし合わせ、ポストホック(事後)解析を行った場合はその理由を明確に開示しなければなりません。

【比較検証】治験総括報告書・治験薬概要書・CTDの役割の違い
治験関連文書には似た名称の文書が多く、初任者や他部署の担当者が混同しやすいポイントです。とりわけ治験薬概要書(Investigator's Brochure: IB)やコモン・テクニカル・ドキュメント(CTD)と、治験総括報告書(CSR)の関係性を正しく把握することは、承認申請戦略の前提となります。
| 項目 | 治験総括報告書(CSR) | 治験薬概要書(IB) | CTD第2部(臨床概要・総括) |
|---|---|---|---|
| 主目的 | 個別試験の完全な結果報告 | 治験責任医師への安全性・有効性情報の提供 | 全試験を横断した総合的ベネフィット・リスクの提示 |
| 作成時期 | 各臨床試験のデータベース固定後 | 治験開始前(年1回以上定期改訂) | 承認申請の直前(全CSR完成後) |
| 対象範囲 | 1つのプロトコル(単一試験) | 非臨床〜既実施の全臨床データ | 第1相〜第3相までの全治験データ群 |
| 主な提出先 | PMDA(CTDモジュール5として添付) | 治験審査委員会(IRB)、PMDA(治験届時) | PMDA(CTDモジュール2として申請) |
| 専門家の評価 | 審査官が元データを細かく検証する「エビデンスの原本」 | 現場医師が治験を安全に行うための「ガイダンス」 | 承認の可否を政策的・医学的に判断する「主張の要約」 |
承認申請時、PMDAの審査官はまずCTDモジュール2(臨床概要)で全体の主張を把握し、疑義や詳細な検証が必要な箇所についてCTDモジュール5に格納された治験総括報告書の本文や被験者一覧表へ潜り込んで事実確認を行います。つまり、CSRの精度が低ければ、CTD全体の信頼性が根底から崩れ去ることになります。
臨床試験総括報告書の作成手順|データ固定から承認申請までの実務工程
CSRの作成は、治験終了後にゼロから書き始めるものではありません。迅速かつ手戻りのないドキュメンテーションを実現するためには、「治験実施中からの先行作成(フロントローディング)」が鉄則です。
実務における標準的な作成手順は以下の6ステップで進行します。
ステップ1:コアテンプレートとシェルの確定(DBロック前)
データベース固定(DBロック)を待たずに、治験実施計画書(プロトコル)と統計解析計画書(SAP)をベースに、CSRの第9章(治験計画)までの背景セクションおよび付録のモックアップ(TFLシェル:Table, Figure, Listingのひな形)を先行して作成します。この段階で社内の薬事、臨床開発、統計解析、メディカルライティング(MW)間で合意を形成しておくことが、後の執筆スピードを倍増させます。
ステップ2:データベース固定(DBL)とトップライン結果の確認
全症例のデータ入力・クエリ回収が完了し、DBロックが宣言されると、統計解析プログラマーから主要評価項目に関するトップライン結果(Topline Results)が出力されます。ここで事前の仮説通りの結果が得られたか、想定外のシグナルが出ていないかを開発チーム全体で緊急精査します。
ステップ3:ドラフト作成(First Draft / TFLs出力)
正式なTFLs(総括表・図・一覧表)の初版出力に伴い、メディカルライターが第10章(被験者の内訳)、第11章(有効性)、第12章(安全性)の執筆を一気に進めます。単に数値を文字に置き換える(Transcribeする)のではなく、データの増減傾向や臨床的因果関係を客観的なファクトとして言語化します。
ステップ4:学際的レビューと品質管理(QC)
完成したドラフトに対し、臨床開発担当医師(Medical Expert)、統計解析責任者、薬事担当者による複数回のクロスレビューを実施します。同時に、独立した品質保証担当者が「本文中の全数値とTFLs数値の100%突合照合(QCチェック)」を行い、1箇所の転記ミスも残さない体制を敷きます。
ステップ5:メディカルサインオフと治験責任医師への報告
治験総括医師および治験依頼者の統括責任者が最終ドラフトを承認(Sign-off)します。多施設共同治験の場合、代表となる治験責任医師(または調整医師)の署名受領をもって、公式な報告書として完本化されます。
ステップ6:CTDモジュール5への格納と電子申請(eCTD)準備
完本化されたCSRは、PDF/A規格への変換、ハイパーリンクの付与、しおり(Bookmarks)の設定、フォント埋め込みなど、eCTD(電子化コモン・テクニカル・ドキュメント)仕様に適合するIT処理を経て、申請パッケージへと統合されます。
【現場の落とし穴】PMDA照会事項を未然に防ぐメディカルライティングの極意
メディカルライティングの現場において、PMDAの審査官から手痛い照会事項(質問票)を受ける原因の多くは、データの優劣そのものではなく「書き方と説明責任の不足」にあります。関係者の証言や実際の審査報告書の分析から浮かび上がった、典型的な落とし穴と防止策を検証します。
1. 「プロトコル逸脱」に対する言い訳と隠蔽の排除
治験現場で発生した重大なプロトコル逸脱(併用禁止薬の投与、来院ウィンドウの超過、同意取得プロセスの不備など)について、CSR上で過度に矮小化して記載したり、解析から除外した理由を曖昧にしたりすると、PMDAからGCP遵守状況およびデータの信頼性(Data Integrity)を厳しく問われます。逸脱が発生した背景、症例数、およびそれが有効性・安全性評価に与えた影響の感度分析を自ら先回りして記述する姿勢が求められます。
2. 有効性未達時の「後付け解釈(Cherry-picking)」の罠
主要評価項目で統計的有意差(p < 0.05など)が得られなかった際、特定のサブグループ(例:65歳未満の男性重症群など)で有意差が出たことのみを強調し、あたかも試験が成功したかのように結論付ける記述は最も危険です。ICH E3では、事前に定義された主要仮説の検証結果を第一義として冷徹に記述することを義務付けています。サブグループ解析はあくまで「探索的検討(Exploratory Analysis)」として位置づけ、次相試験や適応症の限定に向けた示唆として抑制的に論じる必要があります。
3. 有害事象(AE)の因果関係判定における論理的飛躍
治験責任医師が「関連なし」と判定した重篤な有害事象であっても、作用機序や薬理動態から見て関連性が疑われる事象について、CSR内で「治験責任医師が関連なしと判断したため問題ない」と一蹴する記述は通用しません。発現時期、休薬・再投与時の推移(De-challenge / Re-challenge)、他因(原疾患・併用薬)の関与度を医学的見地から多角的に考察したナラティブ(症例詳述)を添付することが必須です。
治験総括報告書の公開情報と閲覧方法|機密性と透明性の境界線
治験総括報告書は、企業の莫大な投資と知的財産、そして被験者のプライバシー情報が詰まった極めて機密性の高い文書です。しかし一方で、臨床試験データの透明性(Data Transparency)を求める国際的な要請から、一定の条件下で情報公開が進められています。
1. PMDAウェブサイトでの「審査報告書・申請資料概要」の閲覧
医薬品や医療機器が日本で承認されると、PMDAの公式ウェブサイト上で「審査報告書」および「CTD各モジュール(一部マスキング処理後)」が無償で一般公開されます。これにより、CSRの要約や有効性・安全性の詳細データ、審査過程で交わされた主な質疑応答の内容を誰でも閲覧することが可能です。
2. 欧州EMA(Policy 0070)および米国FDAの公開イニシアチブ
海外において、欧州医薬品庁(EMA)はPolicy 0070に基づき、承認審査が終了した臨床試験のCSR全文を、個人識別情報(PII)や真の企業秘密(CCI)をマスキングした上でオンライン公開しています。グローバル開発を行う企業は、将来的な全面開示を前提とした「マスキングしやすいCSRの書き方」を意識することが求められます。
3. 臨床試験登録システム(jRCT / ClinicalTrials.gov)での結果公表
世界保健機関(WHO)やヘルシンキ宣言の要件に従い、日本国内の臨床研究法対象試験や治験はjRCT(臨床研究実施計画・研究概要公開システム)、国際的な治験はClinicalTrials.govへの登録および試験終了後のサマリー結果公表が義務付けられています。これらはCSRのSynopsis(要約)をベースに作成されます。

【プロの結論】内製化とCRO外注の判断基準|失敗しない体制構築法
治験総括報告書の作成にあたり、開発パイプラインを抱える企業が直面するのが「社内メディカルライターによる内製化か、CRO(開発業務受託機関)への外部委託か」というリソース配分の問題です。組織のケイパビリティに応じた最適な判断基準を提示します。
内製化(インハウス作成)が強く推奨されるケース
- 自社のファースト・イン・クラス新規モダリティ:特殊な作用機序(核酸医薬、遺伝子治療、抗体複合体など)を有し、社内の研究・トランスレーショナルリサーチ担当者と密接に議論しながら論理構築を行う必要がある場合。
- 過去に類似化合物の申請経験が豊富な領域:社内にテンプレートやPMDAの照会事項ノウハウが蓄積されており、外注によるディレクションコストの方が高くなる場合。
CRO(外部メディカルライティング)委託が適しているケース
- 限られた期間に複数試験のDBロックが重複するピーク時:一時的なリソース不足を解消し、申請目標期日(Target Submission Date)を死守するためのキャパシティ補填。
- グローバル治験(英語CSR)の作成:英語を母国語とし、ICHガイドラインに精通したネイティブライターによるドラフティングと、海外規制当局(FDA/EMA)への同時申請を見据えた規格統一が必要な場合。
どのような体制を採るにせよ、「データの解釈と最終的な承認責任は治験依頼者自身にある」というガバナンス意識を欠いてはなりません。外注する場合でも、TFLシェルの設計段階から社内専門家が深く関与し、丸投げを防ぐコミュニケーション設計がプロジェクト成功の絶対条件となります。
【治験 総括 報告 書】に関するよくある質問(FAQ)
Q1:短縮版CSR(Abbreviated CSR)やSynopsis CSRはどのような場合に使用できますか?
A1:ICH E3において、承認申請の主たる根拠とならない試験(例:開発中止となった試験、有効性を主張しない初期探索的試験、他社適応外データなど)については、記述を簡略化した短縮版や要約のみのCSRが認められる場合があります。ただし、安全性シグナルが含まれる試験では、PMDAから完全版(Full CSR)の提出を求められることがあるため、事前の対面助言等で規制当局と合意しておくことが推奨されます。
Q2:PMDAの適合性書面調査でCSRに関して最も厳しく指摘される項目は何ですか?
A2:最も多い指摘は「原資料(Source Data)と症例報告書(CRF)、そしてCSR本文・一覧表間のデータの不一致(Inconsistency)」です。特に治験実施医療機関から回収された原データと解析用データセットの変換ロジック、プロトコル逸脱の取り扱いに関する監査証跡(Audit Trail)の不備は、重大な調査結果(指摘事項)につながりやすいため、データマネジメント段階からの厳格なトレーサビリティ確保が必須です。
Q3:生成AIツールをCSRのドラフト作成に活用することは可能ですか?
A3:2026年現在、TFLsの数値を読み取って第10〜12章の初期ドラフトを自動生成するAIツールの導入が急速に進んでいます。定型的な記述作業の大幅な時間短縮が可能ですが、出力されたテキストの正確性確認(ファクトチェック)、機密データの漏洩防止(セキュアな閉域環境での運用)、および医学的妥当性の検証は人間の有資格メディカルライターが最終責任を負う必要があります。
まとめ:今後の動向と迅速な承認取得に向けて
治験総括報告書(CSR)は、単なる「試験データのまとめ集」ではありません。被験者の崇高な協力によって得られた貴重な生体データを、「患者へ新たな治療選択肢を届けるための科学的論拠」へと昇華させる最高度の知的成果物です。
2026年以降、国際的な治験プロトコルおよびCSRテンプレートの調和(ICH M11等)や、リアルワールドデータ(RWD)との統合解析など、臨床開発を取り巻く文書要件はさらに高度化・複雑化しています。手戻りのない強固なCSRを作成するためには、ICH E3の原則に立ち返り、「透明性のある事実開示」「SAPと寸分違わぬ論理構造」「早期からのフロントローディング体制」を徹底することが、PMDA承認への最短ルートとなります。 (出典: 治験 総括 報告 書(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
